Una bolitas de tejido cerebral ayudan a desvelar las causas de la epilepsia infantil
Unas diminutas bolitas de tejido cerebral cultivadas en el laboratorio, conocidas como organoides, están revelando cómo puede arrancar una de las formas más graves de epilepsia infantil. Estas neuroesferas apuntan a los astrocitos, y no solo a las neuronas, como actores clave en el origen de las crisis.
Por Enrique Coperías, periodista científico
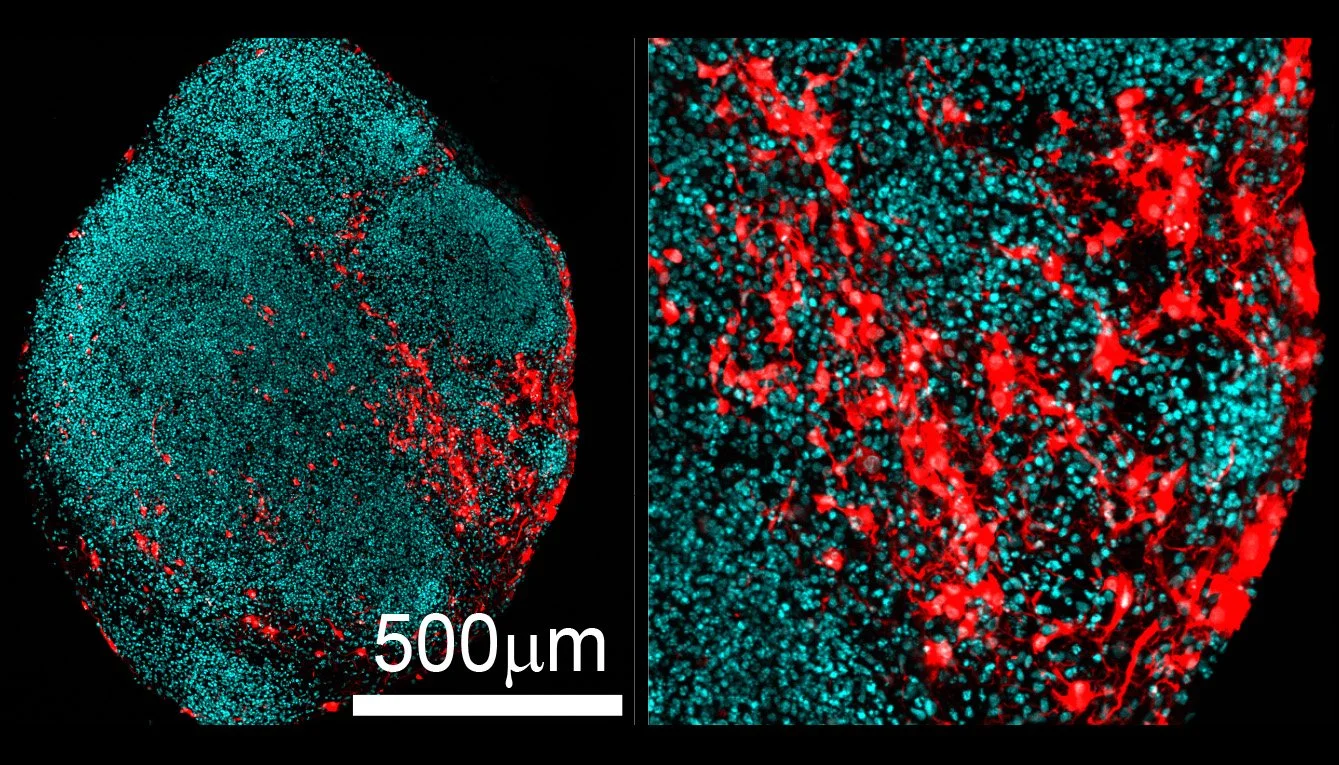
Organoide cerebral humano de 89 días: las células normales aparecen en azul y las células con la mutación, en rojo. Crédito: Helen Bateup / UC Berkeley.
Buena parte de la investigación sobre la epilepsia se ha centrado en las neuronas. Tiene sentido: las crisis epilépticas son episodios de actividad eléctrica anormal y descontrolada, y las neuronas son las células encargadas de transmitir esos impulsos. Un nuevo estudio publicado en la revistas Nature obliga, sin embargo, a ampliar el escenario.
En una de las principales causas genéticas de epilepsia grave de aparición temprana, algunas de las células que podrían estar en el origen del problema no serían las neuronas, sino sus compañeras de reparto: los astrocitos. Estos son un tipo de células gliales del cerebro que sostienen y protegen a las neuronas, regulan su entorno químico y ayudan a controlar neurotransmisores como el glutamato.
La investigación, dirigida por la neurocientífica Helen Bateup, de la Universidad de California en Berkeley (Estados UNidos), orbita en torno a organoides cerebrales humanos —pequeñas estructuras tridimensionales cultivadas a partir de células madre— para reconstruir el desarrollo de las lesiones cerebrales características de la esclerosis tuberosa, también llamada complejo de esclerosis tuberosa (TSC).
Los resultados de la investigación indican que determinados astrocitos se vuelven anormalmente reactivos como consecuencia directa de una mutación genética, incluso antes de que exista actividad epiléptica que pueda explicar esa alteración. Y de forma resumida podemos decir que la principal conclusión del estudio es que, en la esclerosis tuberosa, los astrocitos reactivos podrían participar desde el principio en el desarrollo de las lesiones cerebrales y de la epilepsia, en lugar de ser únicamente una consecuencia de las convulsiones.
Qué es el complejo de esclerosis tuberosa
La esclerosis tuberosa es una enfermedad genética poco frecuente que puede afectar a varios órganos del cuerpo. Está causada por mutaciones en los genes TSC1 o TSC2, que participan en el control del crecimiento y del metabolismo celular, y favorece la aparición de lesiones o crecimientos tumorales —generalmente benignos— en órganos como el cerebro, los riñones, el corazón y la piel.
En el sistema nervioso puede provocar alteraciones del desarrollo, problemas cognitivos y, con frecuencia, epilepsia grave desde los primeros meses o años de vida. Una de sus lesiones más características son los tubérculos corticales, malformaciones que se forman en la corteza cerebral; algunas pueden convertirse en focos epilépticos capaces de desencadenar crisis repetitivas y, en ciertos pacientes, resistentes a los medicamentos habituales.
La sorpresa del nuevo estudio es que los astrocitos alterados aparecen antes de que exista ninguna crisis epiléptica que pueda haberlos dañado. Es decir, la inflamación y la anomalía glial no parecen ser simplemente las cicatrices dejadas por años de convulsiones. Podrían formar parte del mecanismo que pone en marcha la enfermedad.
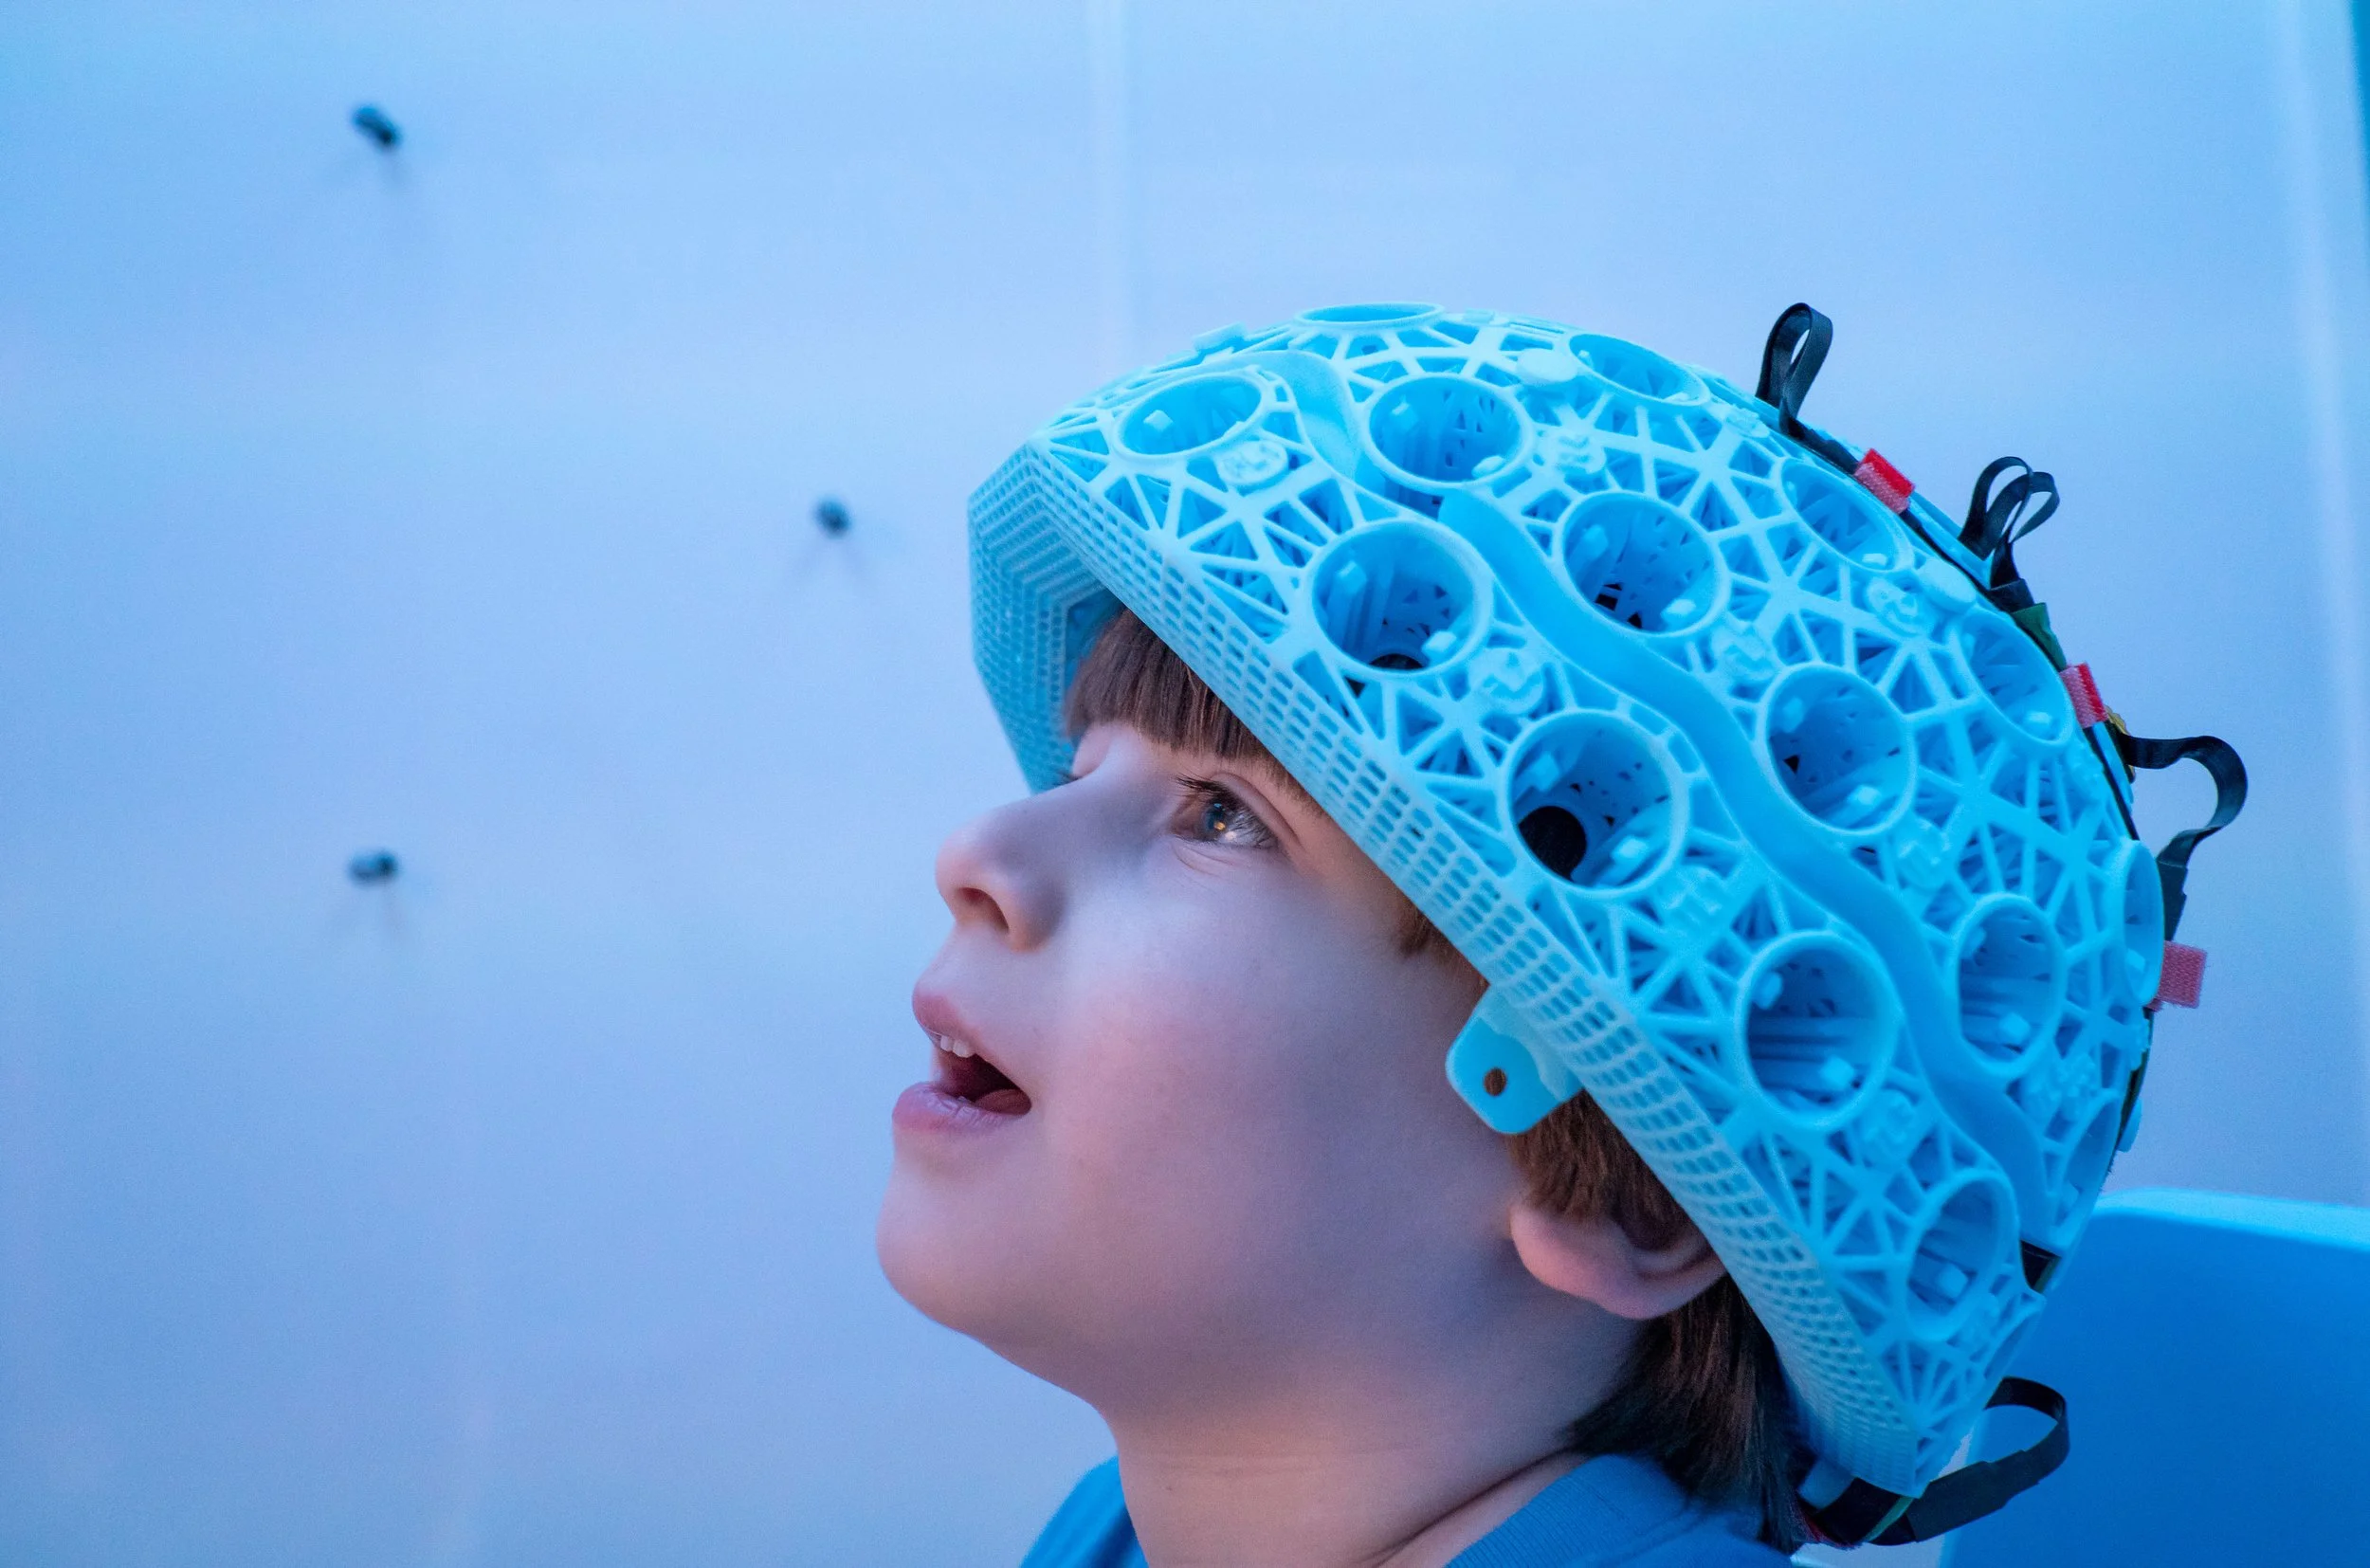
Un niño participa en una prueba con un escáner cerebral portátil, una tecnología diseñada para estudiar la actividad del cerebro con mayor libertad de movimiento y mejorar la investigación de trastornos como la epilepsia infantil. Crédito: University of Nottingham.
Los astrocitos podrían enfermar antes que el cerebro empiece a convulsionar
«En cuanto nacen estos astrocitos, ya son reactivos y parecen haber entrado en un estado patológico —explica Bateup en el comunicado difundido por la UC Berkeley. Y añade—: Esto surge como resultado primario de la mutación»
Para la investigadora, los resultados obligan a reconsiderar una idea muy arraigada: que las neuronas iniciarían la actividad epiléptica y las células gliales reaccionarían después al daño. «Podría ser al revés —señala Bateup—, o podría ser que ambos tipos celulares contribuyan a las crisis y a la epilepsia».
Los astrocitos no transmiten impulsos eléctricos del mismo modo que las neuronas, pero desempeñan funciones esenciales: regulan neurotransmisores, controlan concentraciones de iones, aportan nutrientes, participan en la formación de las sinapsis y mantienen el equilibrio químico que permite funcionar correctamente a las redes neuronales.
Cuando el cerebro sufre una lesión, infección o inflamación, los astrocitos pueden entrar en un estado conocido como reactividad astroglial. Cambian entonces su metabolismo, su forma y los genes que mantienen activos.
Esta respuesta puede resultar protectora. Pero si se torna excesiva o persistente también puede contribuir a la inflamación y al daño neuronal.
Un «segundo golpe» genético activa la vía mTOR
La esclerosis tuberosa ofrecía a los investigadores una oportunidad excepcional para averiguar qué ocurre primero. Muchos pacientes nacen con una copia defectuosa del gen TSC1 o del gen TSC2.
Posteriormente, una segunda mutación puede inutilizar la copia sana dentro de determinadas células progenitoras del cerebro. Es el llamado modelo del segundo golpe.
La pérdida completa de estos dos genes borra por completo uno de los frenos de la llamada vía molecular mTORC1, un gran centro de control celular encargado de coordinar el crecimiento, el metabolismo y la síntesis de proteínas. El resultado es una señal mTORC1 excesivamente activa en pequeños grupos de células.
El equipo reprodujo ese segundo golpe en determinadas células de organoides cerebrales humanos, lo que generó una mezcla de células normales y mutantes que imita el carácter mosaico de los tubérculos.
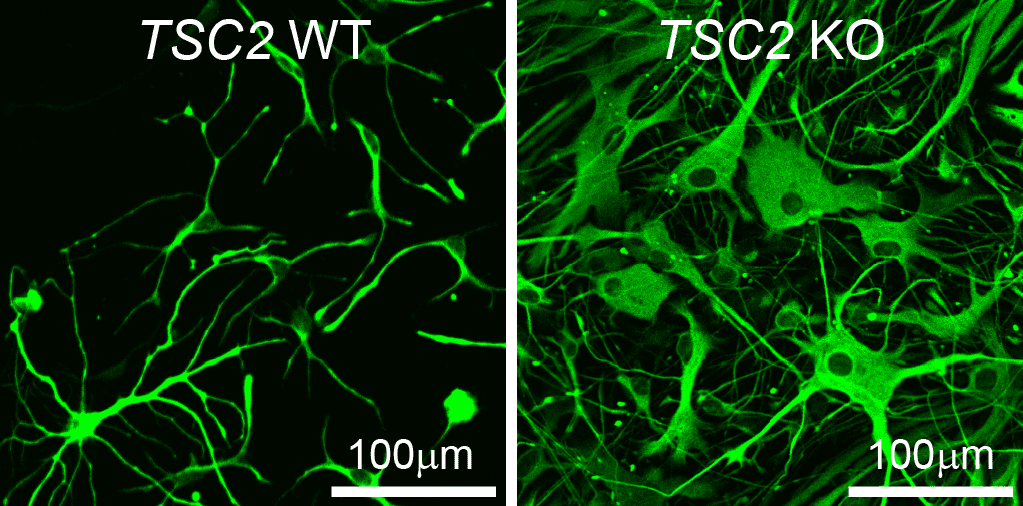
Astrocitos normales (izquierda) y astrocitos con el gen TSC2 inactivado (derecha). Estos últimos aparecen mucho más grandes y con una morfología alterada, rasgos asociados a un estado reactivo. Cortesía: Helen Bateup/UC Berkeley.
Qué son los organoides cerebrales
Como hemos visto, los organoides cerebrales son pequeñas estructuras tridimensionales obtenidas a partir de células madre humanas que imitan algunos aspectos del desarrollo y la organización celular del cerebro.
No son cerebros en miniatura completos: carecen de la arquitectura, las conexiones, la vascularización y la diversidad celular de un cerebro humano real. Pero ofrecen una ventaja fundamental frente a los cultivos celulares tradicionales en dos dimensiones: las células crecen y se organizan en un entorno tridimensional que reproduce mejor determinados procesos del desarrollo.
En este estudio, los organoides se mantuvieron vivos durante meses para poder seguir la transición desde la producción inicial de neuronas hasta la aparición y maduración de las células gliales.
Los científicos analizaron mediante secuenciación de ARN de una sola célula unas 39.500 células en diferentes momentos del desarrollo del organoide.
Las células con la mutación producen demasiados astrocitos
El primer resultado fue claro: las células que habían perdido completamente la función de TSC2 mostraban una fuerte tendencia a convertirse en células del linaje glial.
Ese sesgo podía detectarse ya en etapas tempranas y aumentaba conforme maduraban los organoides.
Entre todas las poblaciones celulares estudiadas, los astrocitos fueron los que mostraron algunos de los cambios moleculares más importantes.
Las células mutantes activaban genes característicos de los astrocitos reactivos, entre ellos el GFAP, el APOE, el CLU, el SERPINA3 y el CRYAB. Algunos de estos también aparecen alterados en procesos neuroinflamatorios y enfermedades neurodegenerativas.
El fenómeno volvió a observarse utilizando células madre humanas con distintos fondos genéticos, lo que refuerza la idea de que no se trata de una peculiaridad de una única línea celular.
Además, los cambios surgían sin necesidad de microglía u otras células del sistema inmunitario: la pérdida del gen TSC2 era suficiente para impulsar directamente a los astrocitos hacia ese estado reactivo.
Menos eliminación de glutamato: una posible vía hacia las crisis epilépticas
Uno de los hallazgos que mejor conecta los astrocitos con la epilepsia afecta al glutamato, el principal neurotransmisor excitador del cerebro.
En condiciones normales, los astrocitos ayudan a retirar muy rápido el exceso de glutamato del espacio que rodea las sinapsis, esto es, los puntos de comunicación entre neuronas, donde una célula transmite señales a otra, normalmente mediante neurotransmisores. De ese modo, evitan que la señal excitadora se prolongue de forma innecesaria.
En los organoides con pérdida del gen TSC2, los investigadores detectaron una fuerte reducción del EAAT1, un transportador astroglial encargado de captar glutamato.
La consecuencia potencial resulta especialmente relevante para la epilepsia: si el glutamato no se elimina con suficiente eficacia, las neuronas pueden permanecer demasiado excitadas y aumentar la probabilidad de que aparezca una actividad eléctrica anormal.
Este mecanismo no demuestra por sí solo que el EAAT1 sea responsable de las crisis en los pacientes, pero ofrece una conexión biológica plausible entre la mutación genética, la disfunción astroglial y la hiperexcitabilidad neuronal.
Imagen conceptual de una crisis epiléptica, caracterizada por una alteración súbita y descontrolada de la actividad eléctrica del cerebro. Foto de Angelo D Costa en Unsplash
Los astrocitos mutantes también liberan señales inflamatorias
Los organoides afectados mostraron además otro cambio importante: liberaban cantidades mayores de diversas moléculas asociadas con la inflamación, la lesión y la respuesta inmunitaria.
Entre ellas figuraban CCL2, GDF15, MIF, CSF1, HGF y CHI3L1.
Esto plantea un posible efecto en cadena. Aunque solo una pequeña población de células tenga la mutación, los factores que libera al medio pueden influir sobre numerosas células vecinas.
En otras palabras, unos pocos astrocitos anormales podrían modificar el funcionamiento de una región cerebral mucho mayor.
Los astrocitos también cambian de forma
Las diferencias no eran solo a nivel molecular.
Los astrocitos con pérdida del gen TSC2 presentaban cuerpos celulares agrandados, prolongaciones más gruesas y menos ramificaciones finas. Algunos llegaban incluso a contener numerosos núcleos.
Este último rasgo resulta especialmente interesante porque recuerda a las llamadas células gigantes observadas en los tubérculos corticales de personas con esclerosis tuberosa.
El modelo experimental empezaba así a reproducir no solo determinados genes alterados en la enfermedad, sino también características estructurales del tejido cerebral de los pacientes.
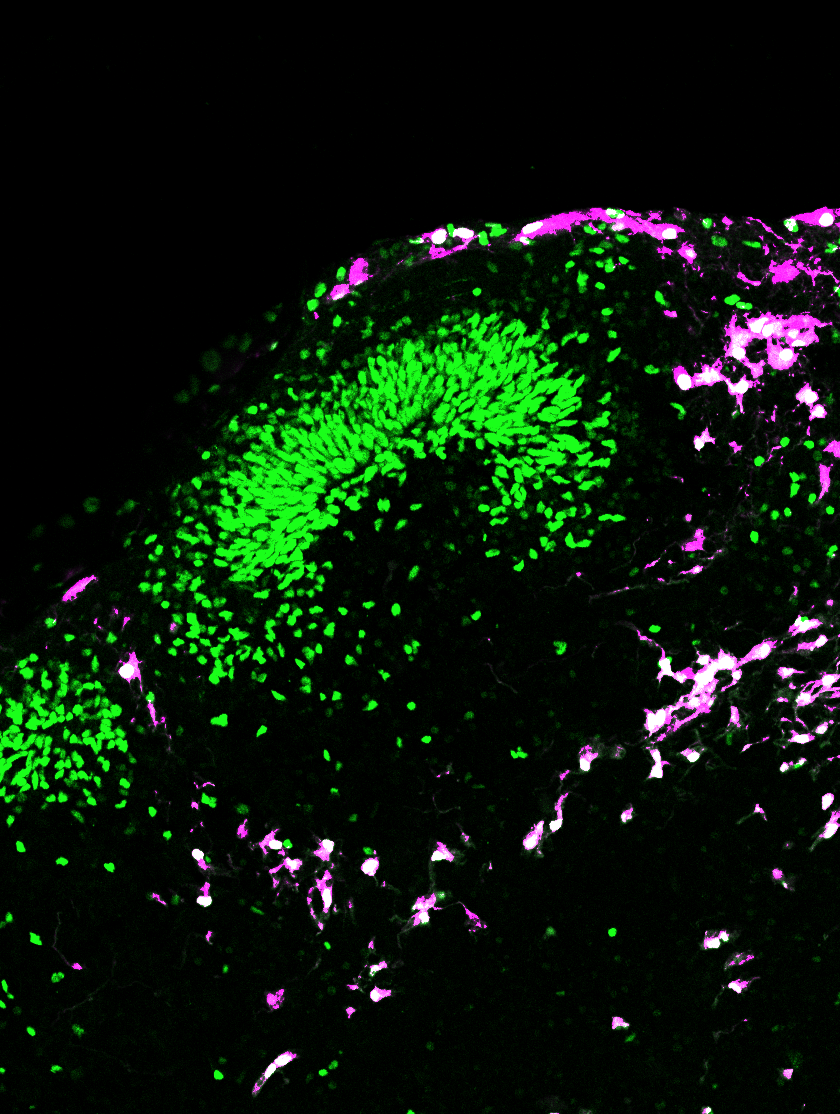
Organoide cerebral cultivado a partir de células madre humanas. En verde aparecen las células progenitoras neurales, precursoras de neuronas y células gliales; en magenta, las células con TSC2 inactivado, que reproducen la mutación asociada a la esclerosis tuberosa. Cortesía: Helen Bateup / UC Berkeley
El patrón observado en los organoides aparece también en pacientes
El paso decisivo consistía en comprobar si aquellos hallazgos de laboratorio podían encontrarse también en tejido humano real.
Los investigadores analizaron tubérculos corticales extirpados quirúrgicamente a pacientes con epilepsia refractaria o farmacorresistente, que, por cierto, afecta a una cuarta parte de los epilépticos.
El análisis se amplió a diez tubérculos procedentes de ocho personas con TSC, utilizando una técnica de tinción cíclica capaz de estudiar más de una veintena de proteínas en las mismas células.
Las células con una señal mTORC1 elevada presentaban con mayor frecuencia marcadores característicos de astrocitos reactivos, caso del S100β, de la nestina y de la vimentina, así como mayores niveles de APOE, clusterina, CRYAB, p62 y otras proteínas.
No apareció un enriquecimiento equivalente en marcadores neuronales. La coincidencia entre los organoides y los tejidos de pacientes es uno de los argumentos más sólidos del trabajo.
¿Puede este hallazgo conducir a nuevos tratamientos?
La investigación también exploró una posible estrategia terapéutica.
Los científicos aislaron astrocitos de los organoides y los trataron durante siete días con rapamicina y Torin, dos inhibidores de la vía mTOR.
Los fármacos redujeron algunos de los marcadores asociados al estado reactivo, entre ellos APOE, clusterina y p62.
Sin embargo, los astrocitos no regresaron completamente a su estado normal. El tratamiento los desplazó hacia una situación intermedia.
El resultado ayuda a explicar por qué bloquear mTOR puede mejorar algunos aspectos de las llamadas mTORopatías, pero quizá no sea suficiente para revertir todos los cambios celulares una vez establecidos.
Los inhibidores de mTOR, además, interfieren con una vía esencial para numerosas funciones metabólicas, inmunitarias y celulares. Por eso Bateup plantea una estrategia más específica: actuar directamente sobre los astrocitos reactivos o sobre las señales inflamatorias que producen.
«Si realmente el problema está impulsado por la glía y tenemos todas estas células alteradas causando problemas, ¿cuánto podríamos corregir simplemente suprimiendo esa respuesta?», plantea la investigadora.
El objetivo sería, en sus palabras, «calmar a la glía» y devolverla, si es posible, a un estado de equilibrio.
Un posible cambio de paradigma en algunas epilepsias infantiles
El estudio no demuestra todavía que bloquear los astrocitos reactivos pueda prevenir o detener las crisis epilépticas en niños con esclerosis tuberosa.
Los organoides son modelos simplificados y no poseen vasos sanguíneos plenamente funcionales, circuitos cerebrales completos ni todas las células presentes en un cerebro humano. Además, los tratamientos ensayados se aplicaron a células y organoides, no a pacientes.
Pero el trabajo responde a una pregunta que llevaba años abierta: ¿las alteraciones gliales observadas en los tubérculos son una consecuencia de la epilepsia o forman parte de su origen?
Los resultados favorecen claramente la segunda posibilidad.
El estudio muestra que los astrocitos reactivos pueden surgir como consecuencia directa de la pérdida de TSC2 y antes de que exista una historia de convulsiones capaz de explicarlos.
Eso cambia la perspectiva.
Para comprender algunas epilepsias infantiles quizá ya no baste con estudiar por qué determinadas neuronas disparan demasiado. Habrá que averiguar también qué ocurre con las células encargadas de mantenerlas en equilibrio.▪️(26-septiembre-2026)
⏱️ LO MÁS IMPORTANTE DEL ESTUDIO, EN 30 SEGUNDOS
- Un nuevo papel para los astrocitos: el estudio sugiere que estas células gliales no son solo una consecuencia de las crisis epilépticas, sino que podrían participar desde el principio en el desarrollo de la enfermedad.
- El modelo reproduce la esclerosis tuberosa: los investigadores utilizaron organoides cerebrales humanos para imitar el efecto de mutaciones en TSC2, uno de los genes implicados en esta enfermedad genética.
- Los astrocitos nacen alterados: las células con pérdida de TSC2 se convertían con mayor frecuencia en astrocitos y mostraban desde su formación un estado reactivo e inflamatorio.
- Menos control del glutamato: los astrocitos mutantes producían menos EAAT1, una proteína que ayuda a retirar glutamato de las sinapsis. Su disminución podría favorecer la hiperexcitabilidad neuronal y las crisis.
- También liberan señales inflamatorias: los organoides afectados secretaban más moléculas asociadas a inflamación y daño celular, capaces de alterar también a las células vecinas.
- El patrón aparece en pacientes: los investigadores encontraron señales similares de astrocitos reactivos en tubérculos corticales extirpados de personas con esclerosis tuberosa.
- Posibles nuevas dianas terapéuticas: inhibir la vía mTOR redujo parcialmente algunos rasgos patológicos, y el estudio plantea que actuar de forma más específica sobre los astrocitos reactivos podría abrir nuevas vías de tratamiento.
- Aún no es una terapia: los resultados proceden de organoides y tejido cerebral analizado en laboratorio; será necesario demostrar si estas estrategias son eficaces y seguras en pacientes.
🦖 ¡Conéctate con la ciencia que mueve el mundo!
-
Cada domingo seleccionamos para ti las noticias y los descubrimientos científicos más fascinantes de la semana, explicados con rigor, claridad y el estilo de RexMolón, la Ciencia en Acción.👉 SUSCRÍBETE GRATIS A LA NEWSLETTER DE REXMOLÓN
-
Si quieres recibir las noticias de ciencia de RexMolón cada día, únete a RexMolón News en WhatsApp, el canal donde compartimos las noticias según se publican.👉 ÚNETE GRATIS A REXMOLÓN NEWS